分子動力学
「タンパク質の運動をコンピューターの中に再現し、タンパク質が働く仕組みを知る」
■背景
タンパク質は、代謝や運動、情報伝達など、生命活動のあらゆる場面で中心的な役割を担っています。タンパク質が働く仕組みを理解することは、生命そのものの仕組みを解明することにつながります。しかし、タンパク質の大きさは数ナノメートル程度(1ミリメートルの100万分の1程度)と非常に小さく、働いている様子を顕微鏡などで直接観察することは困難です。そこで登場するのが「分子動力学法」です。分子動力学法は、タンパク質の運動をコンピューターの中に再現することで、タンパク質が働く仕組みを分子レベルで理解する強力な手がかりを与えてくれます。
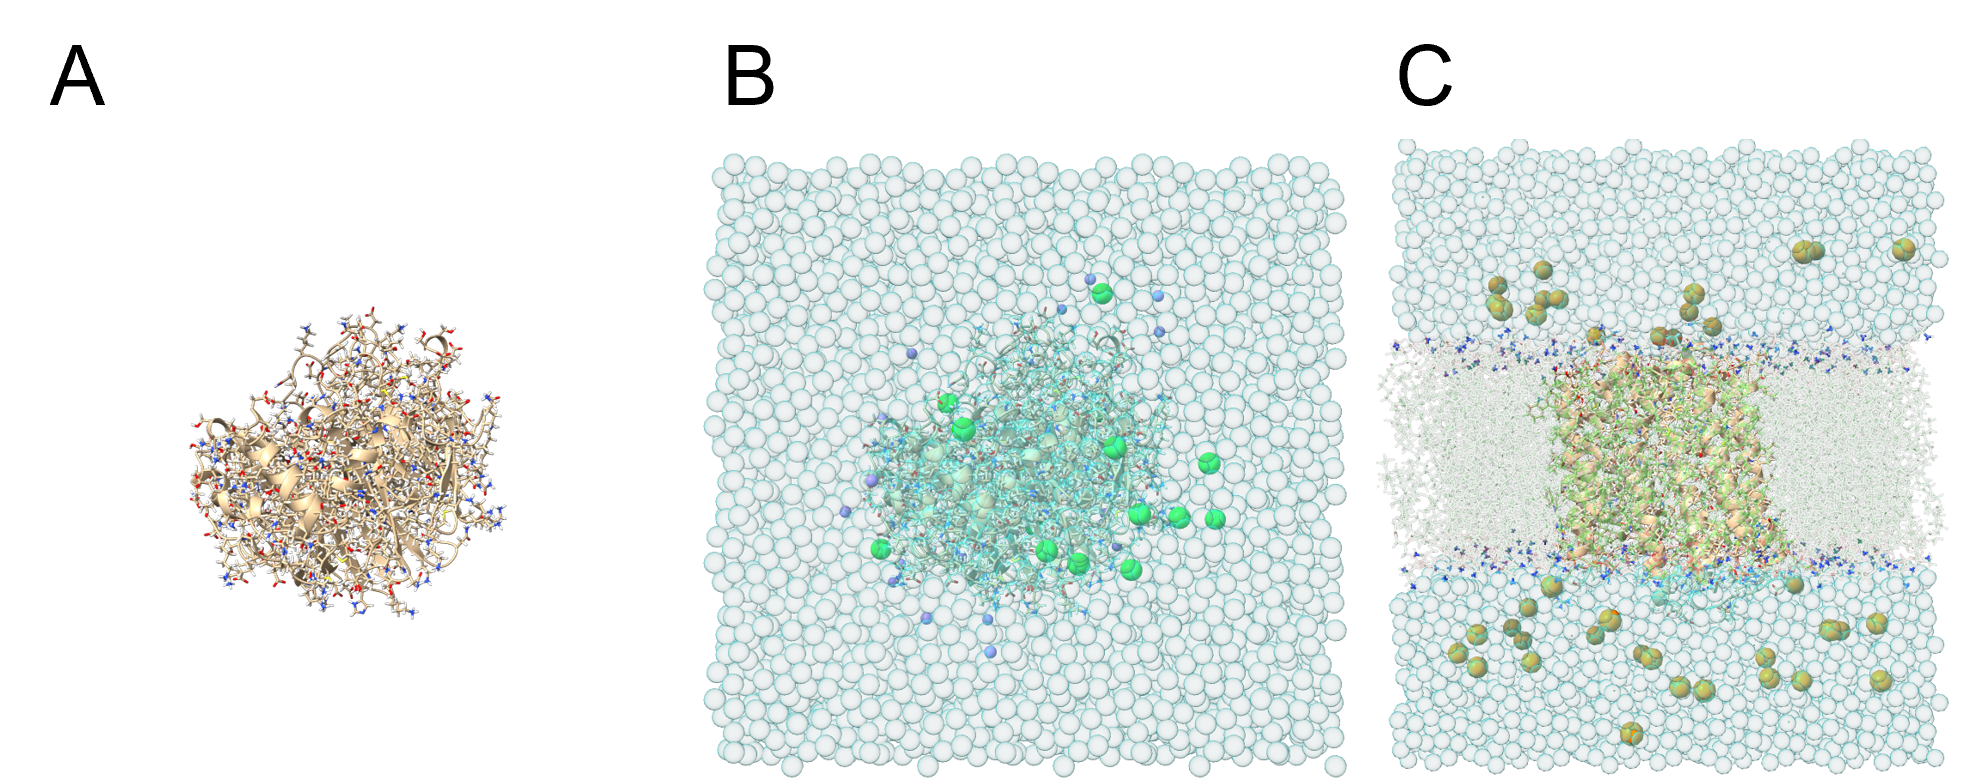
図1 水溶性タンパク質の構造(A)と、タンパク質の周囲にイオン(ナトリウムイオンと塩化物イオン)と水分子を配置した分子動力学法の初期モデル(B)。膜タンパク質を脂質二重層に埋め込んだ分子動力学法の初期モデル(C)。タンパク質の主鎖構造を茶色のリボンモデルで、側鎖の原子(水素:白、炭素:茶、窒素:青、酸素:赤、硫黄:黄)をスティックモデルで示した。ナトリウムイオンを紫、塩化物イオンを青緑の球体モデルで示した。また、水分子や脂質分子の分布も半透明なモデルで表現している。
■研究概要
タンパク質は体内では水に溶けた状態や、細胞膜に埋め込まれた状態で働いています。そのため分子動力学法は、タンパク質が実際に働いている環境を再現したモデルを作成することから始まります(図1)。これには、タンパク質を構成する原子1つ1つの位置(座標)データが必要です。これらのデータは、X線結晶構造解析、クライオ電子顕微鏡、NMR(核磁気共鳴)といった実験手法で決定されるほか、タンパク質構造データバンク(PDB)からの取得や、AlphaFold(文献1)などのAI技術を用いた構造予測によって得ることができます。さらにタンパク質の周囲に水分子や脂質分子、イオンを配置し、生体内の環境をリアルに再現します。
こうして作成した初期モデルには、原子同士の不自然な重なりや隙間が存在するため、まずそれらを調整する計算を行います。具体的には、原子間に働く力(共有結合、クーロン力、ファンデルワールス力など)を相互作用の種類に応じて計算し、原子を適切な位置へ動かします。
続いて、これらの力をもとに「ニュートンの運動方程式」を解くことで、原子のリアルタイムな運動を追跡します。高校の物理基礎で習う通り、「力から加速度を求め、加速度から速度を求め、速度から位置の変化を計算する」という手順です。ただし、原子の位置が少しでも変わると働く力も変化するため、力が一定とみなせるほどの極めて短い時間刻み(約1フェムト秒=1,000兆分の1秒)ごとに計算と座標の更新を繰り返します。 例えば、わずか1マイクロ秒(100万分の1秒)の運動を再現するだけでも、10億回もの繰り返し計算が必要です。水分子を含めると数万〜数十万個もの原子を扱うため、膨大な計算量となり、スーパーコンピューターを用いても数日から数週間かかります。
■科学的・社会的意義 分子動力学法を用いると、タンパク質の立体的な動きだけでなく、分子間に働く力の強さを精密に評価できます。これは、病気の原因となるタンパク質に強く結合する薬の開発(創薬)にも直接応用されています。 一方で、実際の生命現象の多くはミリ秒(1,000分の1秒)から秒単位という、分子の動きとしては長時間のスケールで起こります。この時間の壁を乗り越えるため、統計力学の理論に基づいて温度の異なる複数の計算を並行し、状態を上手く交換させることで運動を阻むエネルギーの壁を乗り越えやすくする「拡張アンサンブル法(レプリカ交換法など)」(文献2)や、複数の原子を1つのグループとしてまとめて計算を高速化する「粗視化モデル」(文献3)など、計算手法自体の革新・開発も精力的に行われています。
■参考文献
1)Abramson, J., J. Adler, et al. (2024), “Accurate structure prediction of biomolecular interactions with AlphaFold 3.” Nature 630: 493–500.
2)Sugita, Y., Y. Okamoto (1999). “Replica-exchange molecular dynamics method for protein folding.” Chem Phys Lett 314 (1–2): 141–151.
3)Teshirogi, Y., T. Terada (2026). “CGRig: A Rigid-Body Protein Model with Residue-Level Interaction Sites for Long-Time and Large-Scale Protein Assembly Simulation.” J Phys Chem B 130(25): 6290–6301.
■良く使用する材料・機器
1) 分子動力学計算ソフトウェア:Amber(https://ambermd.org/)など
2) GPU計算機
3) スーパーコンピューター:理化学研究所「富岳」、最先端共同HPC基盤施設「Miyabi」、東京科学大学「TSUBAME4」など
 R8年度分野別専門委員推薦
東京大学・大学院農学生命科学研究科
寺田透 (てらだとおる)
https://www.bi.a.u-tokyo.ac.jp/